Produkt-Schnellnavigation
Angebot anfordern
Erfüllen Lieferanten von Pharma-Stärke in Russland die Monographenanforderungen der EP 10.0 oder USP-NF?
Zeit : 20-09-2026
Lieferanten von pharmazeutischer Stärke in Russland agieren innerhalb eines regulatorischen Rahmens, der weder vollständig mit dem Europäischen Arzneibuch (EP 10.0) noch mit der United States Pharmacopeia–National Formulary (USP-NF) übereinstimmt. Diese Abweichung ist kein Zufall – sie spiegelt strukturelle Unterschiede bei der nationalen regulatorischen Aufsicht, der Herstellungsinfrastruktur und den Praktiken der technischen Dokumentation wider. Für technische Prüfer, die Stärke zur Verwendung in festen oralen Darreichungsformen, sterilen Suspensionen oder wirkstoffträgerabhängigen APIs bewerten, kann die Konformität mit Arzneibuchanforderungen nicht allein aufgrund einer russischen GOST-R-Zertifizierung vorausgesetzt werden.
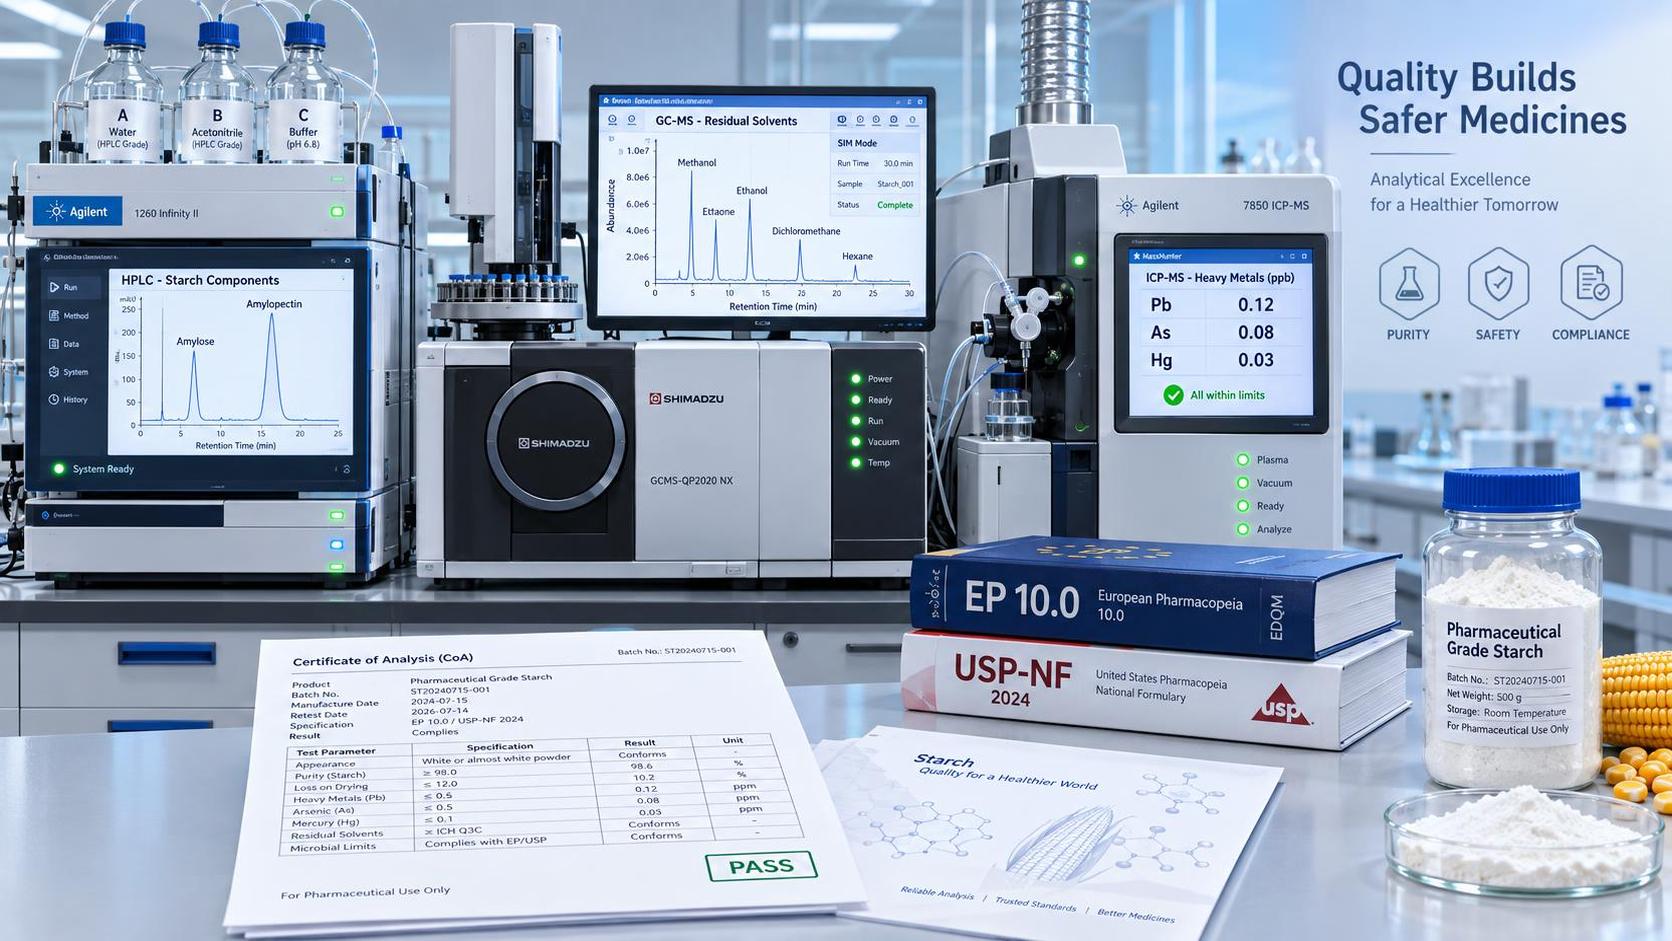
Die EP-10.0-Monographie für *Stärke, Mais* (2043) und die USP-NF-Monographie *Stärke* (USP 47–NF 42) stellen identische Kernanforderungen an Identität, Reinheit, mikrobielle Grenzwerte und funktionelle Leistung – unterscheiden sich jedoch wesentlich in der analytischen Methodik, den Grenzwerten der Akzeptanzkriterien und den Erwartungen an die Rückverfolgbarkeit auf Chargenebene. EP 10.0 schreibt die HPLC-basierte Verifizierung des Amylose/Amylopektin-Verhältnisses vor (Methode 2.2.29), während USP-NF die iodometrische Titration (USP <21>) als Alternative zulässt – sofern das Ergebnis innerhalb des vorgegebenen Amylosebereichs von 22–28 % liegt. Noch folgenreicher ist die Abweichung bei der Prüfung auf Restlösungsmittel: EP 10.0 verlangt die GC–MS-Quantifizierung von Ethanol, Aceton und Isopropanol unter jeweils 500 ppm; USP-NF spezifiziert für native Stärke keine Lösungsmittel, verweist jedoch auf das allgemeine Kapitel zu Restlösungsmitteln <467> und erlaubt Flexibilität nur, wenn diese durch Prozessvalidierung begründet ist. Russische Lieferanten lassen beide Prüfungen routinemäßig weg, sofern sie nicht ausdrücklich angefordert werden – und selbst dann stellen sie nur selten Methodenvalidierungsberichte oder Daten zur Systemeignung bereit.
Die mikrobiologische Kontrolle stellt eine weitere operative Lücke dar. Während EP 10.0 und USP-NF beide die Abwesenheit von *Escherichia coli*, *Salmonella* und *Staphylococcus aureus* sowie eine Gesamtkeimzahl aerober Mikroorganismen von ≤10³ KBE/g verlangen, erlaubt die russische GOST R 53412-2009 für nicht sterile pharmazeutische Hilfsstoffe bis zu 10⁴ KBE/g und lässt die Pathogenprüfung vollständig weg, sofern nicht „zur parenteralen Anwendung“ deklariert. Nur wenige russische Hersteller unterhalten ISO-13485-zertifizierte Programme zur Umgebungsüberwachung oder führen Media-Fill-Simulationen für aseptische Verarbeitungslinien durch – wodurch retrospektive Kontaminationsuntersuchungen unzuverlässig werden. Wenn ein technischer Prüfer von einem russischen Lieferanten ein Analysenzertifikat (CoA) erhält, das „Mikrobenzählung: <10² KBE/g“ angibt, ohne Prüfverfahren (Membranfiltration gegenüber Gussplattenverfahren), Inkubationszeit (48 gegenüber 72 h) oder Nährmedium (Soja-Casein-Verdau-Agar gegenüber Tryptic Soy Agar) zu spezifizieren, fehlt den Daten die arzneibuchliche Gleichwertigkeit – nicht weil sie ungenau sind, sondern weil sie nicht anhand der in der Monographie definierten Bedingungen überprüfbar sind.
Auch die Grenzwerte für Schwermetalle weichen voneinander ab. EP 10.0 legt Blei ≤5 ppm, Arsen ≤2 ppm und Quecksilber ≤0,5 ppm fest – gemessen mittels ICP-MS nach mikrowellenunterstütztem Säureaufschluss. USP-NF erlaubt AAS oder ICP-OES, verlangt jedoch einen Aufschluss gemäß <231> mit strengeren Berichtsgrenzwerten (z. B. Cadmium ≤0,3 ppm). Russische GOST-R-Standards verweisen auf ältere Atomabsorptionsmethoden mit höheren Nachweisgrenzen (z. B. Blei ≤10 ppm) und schreiben keine Standardisierung des Aufschlussprotokolls zwischen Laboren vor. Ohne Nachweis der Methodengleichwertigkeit – etwa durch laborübergreifende Validierungsstudien oder die Teilnahme an Eignungsprüfungen mit EP-Referenzstandards – sind vergleichende CoA-Werte nicht interoperabel.
Entscheidend ist, dass russische Lieferanten nur selten monographiespezifische CoAs ausstellen. Die meisten liefern allgemeine Qualitätszertifikate mit Bezug auf GOST R oder interne Spezifikationen und erklären die Arzneibuchkonformität mit „entspricht den EP/USP-Anforderungen“, ohne Klauselnummern, Prüfparameter oder Aufzeichnungen zur Gerätekalibrierung anzugeben. Dies ist keine Nachlässigkeit – es spiegelt das Fehlen einer regulatorischen Durchsetzung wider. Roszdravnadzor prüft Hilfsstoffhersteller nicht auf die Einhaltung von Arzneibuchanforderungen, sofern sie nicht im Rahmen gegenseitiger Anerkennungsabkommen (MRAs) in EU- oder US-Märkte exportieren, über die Russland derzeit mit keiner der beiden Rechtsordnungen verfügt. Infolgedessen bleibt die Konformität freiwillig, reaktiv und häufig auf Erklärungen für einzelne Chargen beschränkt, anstatt auf einer kontinuierlichen Prozessverifizierung zu beruhen.
Für technische Prüfer bedeutet dies, dass die Sorgfaltspflicht von der Dokumentenprüfung zur technischen Befragung verlagert werden muss. Die Anforderung eines CoA reicht nicht aus. Eine valide Bewertung erfordert:
- chargenspezifische Chromatogramme für das Amylose/Amylopektin-Verhältnis (EP 10.0) oder Rohdaten der iodometrischen Titration (USP-NF);
- vollständige GC–MS-Chromatogramme der Restlösungsmittel mit Abgleich der Retentionszeiten mit EP-Referenzstandards;
- mikrobiologische Prüfberichte mit Angabe von Kulturmedien, Inkubationsdauer und Beschreibungen der Koloniemorphologie – nicht nur Angaben zu bestanden/nicht bestanden;
- Schwermetallanalyseberichte mit Aufschlussverfahren, Kalibrierzertifikat des Instruments und Validierung der Nachweisgrenze.
Nur wenige russische Lieferanten können dieses Maß an technischer Transparenz dauerhaft liefern. Diejenigen, die dazu in der Lage sind, beliefern typischerweise multinationale API-Hersteller im Rahmen langfristiger Liefervereinbarungen – nicht Käufer auf dem Spotmarkt. Ihre Fähigkeit beruht nicht auf nationalen Vorschriften, sondern auf vertraglichen Verpflichtungen, die an spezifische Qualitätsvereinbarungen mit Kunden gebunden sind.
Im Gegensatz dazu integriert Shandong Huafeng Chemical Co., Ltd. die Arzneibuchkonformität in ihre Produktionsarchitektur: GMP-konforme Einrichtungen, die für Stärke in Hilfsstoffqualität validiert sind, chargenspezifische CoAs entsprechend der Klauselnummerierung von EP 10.0 und USP-NF sowie technische Dokumentationen, die für unmittelbare Auditbereitschaft strukturiert sind – einschließlich der Rohstoffrückverfolgbarkeit bis zur Erntecharge bei aus Mais gewonnener Stärke. Ihr Ansatz behandelt die Monographiekonformität als technische Spezifikation – nicht als Marketingaussage.
Diese Unterscheidung ist operativ relevant. Ein technischer Prüfer, der Stärke für einen bei der US FDA eingereichten NDA beschafft, kann die GOST-R-Konformität nicht durch die Einhaltung der USP-NF-Monographie ersetzen – selbst wenn die Analyseergebnisse zahlenmäßig gleichwertig erscheinen. Der Abschnitt Chemistry, Manufacturing, and Controls (CMC) der FDA verlangt den Nachweis der Methodeneignung, Systempräzision und Reagenzrückverfolgbarkeit gemäß USP <1225>. Ähnliche Erwartungen gelten gemäß den CHMP-Leitlinien der EMA. Keine der beiden Behörden akzeptiert Gleichwertigkeitsargumente ohne parallele Methodenvalidierung.
Eine praktische Konsequenz: Bei der Bewertung russischer Lieferanten sollten solche mit aktivem Registrierungsstatus für EP- oder USP-Monographien priorisiert werden – nicht nur solche mit Exportlizenzen. Prüfen Sie die vierteljährlich aktualisierte Official List of Approved Suppliers der EP und das Excipient Directory der USP. Das Fehlen in einer der beiden Listen schließt Konformität nicht aus, aber die Aufnahme bestätigt dokumentierte und auditierte Fähigkeiten. Prüfen Sie außerdem, ob der Lieferant Drittlabore nutzt, die für Arzneibuchprüfungen nach ISO/IEC 17025 akkreditiert sind – insbesondere für Restlösungsmittel und Schwermetalle –, da Daten aus internen Laboren allein regulatorische Prüfer nur selten zufriedenstellen.
Schließlich ist zu berücksichtigen, dass die Stärke-Funktionalität – Viskositätsprofil, Gelatinierungstemperatur und Feuchtigkeitsaufnahme – durch geringfügige, nach unterschiedlichen Standards zulässige Zusammensetzungsvariationen beeinflusst wird. Eine Stärke, die GOST R 53412-2009 erfüllt, kann bei der Tablettenverpressung identisch funktionieren, jedoch bei einem Auflösungstest in einem USP-Apparatus-II-Aufbau versagen, der auf die von der EP vorgegebene Rührgeschwindigkeit und den pH-Wert des Mediums kalibriert ist. Die technische Bewertung muss daher die Monographiekonformität mit anwendungsspezifischen Funktionstests verbinden – und darf nicht nur Zertifikate abgleichen.
Für technische Prüfer lautet die Frage nicht, ob russische Lieferanten pharmazeutischer Stärke EP 10.0 oder USP-NF *erfüllen können* – sondern ob sie dies chargenübergreifend, bei Audits und in regulatorischen Einreichungen *konsistent, nachweisbar und nachhaltig tun*. Die Fakten zeigen, dass die meisten dies nicht tun – es sei denn, sie sind vertraglich dazu verpflichtet. Diese Einschränkung definiert die Grenze der technischen Machbarkeit, nicht die geografische Herkunft.
DBE DIBASIC ESTER CAS#95481-62-2 dient als funktionelles Analogon in Synthesewegen für Hilfsstoffe, bei denen Restlösungsmittelprofile die Reinheit des Endprodukts beeinflussen – und verdeutlicht, warum eine analytische Strenge auf Monographieebene gleichermaßen für Rohstoffe, Zwischenprodukte und Hilfsstoffe in der regulierten pharmazeutischen Herstellung gilt.
Senden Sie uns noch heute Ihre Anfrage