Produkt-Schnellnavigation
Angebot anfordern
Die Auswahl des richtigen Lieferanten für Natriumstärkeglykolat ist für Pharmahersteller, die Tablettensprengverhalten, regulatorische Konformität und Chargenkonsistenz priorisieren, von entscheidender Bedeutung. Angesichts der steigenden Nachfrage nach USP/EP-konformem Natriumstärkeglykolat (SSA) müssen Einkäufer den Substitutionsgrad, die Quellkapazität und die GMP-konforme Produktion sorgfältig bewerten – Faktoren, die sich direkt auf die Wirksamkeit der Formulierung und die behördliche Zulassung auswirken.
Warum der Substitutionsgrad über Spezifikationsblätter hinaus wichtig ist
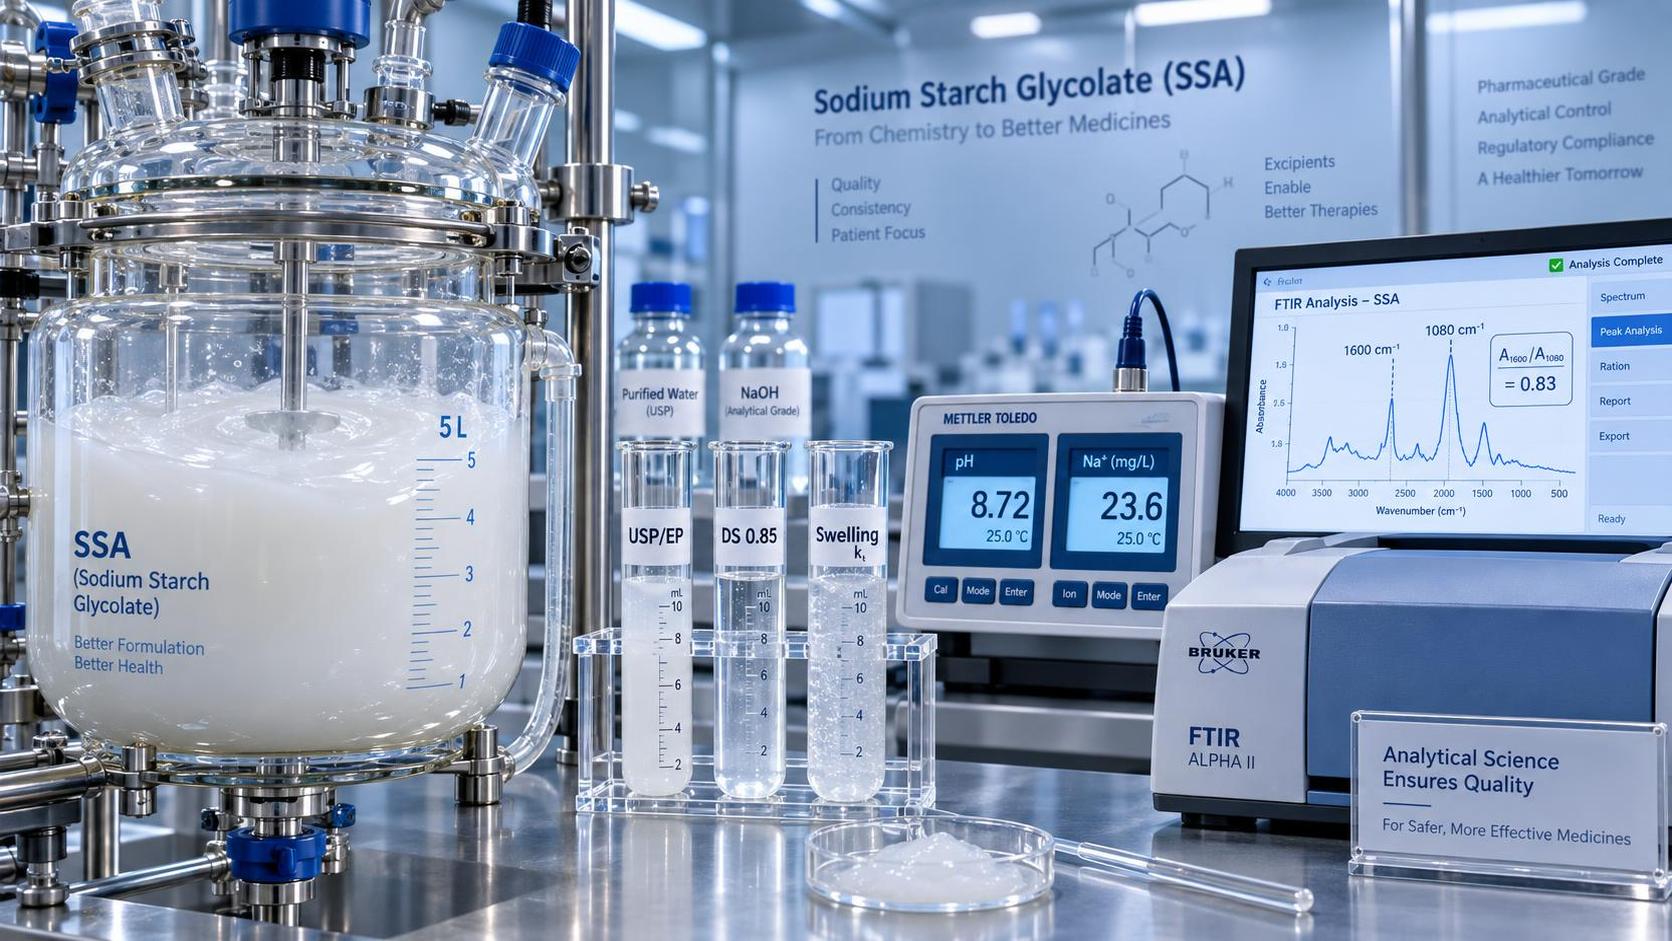
Der Substitutionsgrad (DS) definiert, wie viele Hydroxylgruppen pro Glucoseeinheit carboxymethyliert sind. Obwohl USP-NF und Ph. Eur. einen DS-Bereich von 0,5–1,2 vorgeben, reicht diese Zahl allein nicht aus, um das Funktionsverhalten vorherzusagen. Ein DS von 0,85, der durch alkalische Vorbehandlung mit anschließender kontrollierter Chloroacetatzugabe erreicht wird, führt zu einer gleichmäßigeren Substitution über Amylose- und Amylopektinketten hinweg als derselbe nominelle DS, der durch eine schnelle Reaktion bei hohem pH-Wert erzielt wird – bei der die Oberflächensubstitution überwiegt und die Modifikation innerer Ketten unvollständig bleibt. Diese Heterogenität beeinflusst die Hydratationskinetik: Bereiche mit niedrigem DS quellen langsam und verzögern das anfängliche Eindringen von Wasser; übermäßig substituierte Zonen können lokale Gele bilden, die das radiale Eindringen von Wasser in Tablettenkerne behindern. Daher können zwei SSA-Chargen mit identischen DS-Werten bei standardisierten Prüfungen mit USP-Apparat 2 bei 50 U/min Unterschiede von bis zu 35 % bei t50 (Zeit bis zu 50 % Zerfall) aufweisen. Einkäufer sollten nicht nur den DS, sondern auch Profile der Substitutionsverteilung anfordern – idealerweise belegt durch FTIR-Peakverhältnisanalyse (z. B. C=O-Streckschwingung bei 1600 cm−1 gegenüber C–O bei 1080 cm−1) oder Daten zur enzymatischen Verdaulichkeit, die Resistenzmuster gegenüber Amyloglucosidase zeigen.
Quellkapazität: Nicht nur Volumen, sondern auch Kinetik und strukturelle Integrität
Die Quellkapazität wird üblicherweise als mL/g nach 30 Minuten in destilliertem Wasser angegeben – doch dieser statische Wert verdeckt entscheidende Dynamiken. Pharmazeutisches SSA muss bei Kontakt mit dem Auflösungsmedium rasch (innerhalb von Sekunden) quellen, dabei jedoch lange genug strukturell stabil bleiben, um mechanische Spannungen auf die Tablettenmatrix auszuüben. Überquollene, fragile Gele kollabieren, bevor sie ausreichende Kräfte ausüben können; unzureichend gequollenes Material kann Bindemittelnetzwerke nicht aufbrechen. Entscheidend sind die Vernetzungsdichte und die Granulatmorphologie. Die Hochscher-Nassgranulierung während der SSA-Herstellung erzeugt Mikrorisse, die den Wassertransport beschleunigen, während übermäßiges Trocknen (>60 °C) die Porenarchitektur zusammenfallen lässt und die wirksame Oberfläche verringert. Ein Lieferant, der eine „Quellung von 12 mL/g“ angibt, ohne den Zeitpunkt, die Temperatur (25 °C gegenüber 37 °C) oder die Zusammensetzung des Mediums (0,1 N HCl gegenüber Phosphatpuffer mit pH 6,8) zu nennen, liefert funktional irrelevante Daten. Praxisrelevanz erfordert Prüfungen unter pharmakopöischen Bedingungen: USP Zerfallsprüfung mit Tabletten, die 5 % SSA, Lactose-Monohydrat und mikrokristalline Cellulose enthalten und auf 10 kN verpresst werden. Quellgeschwindigkeitskonstanten (kswell), die aus gravimetrischen Aufnahmekurven zwischen 10–120 Sekunden abgeleitet werden, korrelieren stärker mit t90 als das Gleichgewichtsvolumen allein.
USP/EP-Konformität ist ein Prozess, kein Zertifikat
Ein Zertifikat mit der Angabe „entspricht USP-NF Natriumstärkeglykolat“ garantiert keine Eignung. Zu den Anforderungen der USP-Monographie gehören Identität (FTIR, TLC), Gehalt (Carboxymethylgehalt), Glührückstand (<5,0 %), Schwermetalle (<20 ppm), mikrobiologische Grenzwerte (nicht mehr als 100 KBE/g aerobe Bakterien, Abwesenheit von E. coli und S. aureus) sowie Zerfallsverhalten (≤15 Min. bei schnell freisetzenden Tabletten). Die Konformität hängt jedoch von der Prozesskontrolle ab – nicht nur von der Endproduktprüfung. Beispielsweise muss restliche Chloressigsäure (ein Lösungsmittel der Klasse 2 gemäß ICH Q3C) während der gesamten Synthese überwacht und auf <50 ppm gereinigt werden; ein Gehalt oberhalb des Grenzwerts beeinträchtigt die Tablettenstabilität und löst Bedenken hinsichtlich Genotoxizität aus. Ebenso ist die Stärkequelle entscheidend: Die USP erlaubt Mais-, Kartoffel- oder Weizenstärke, jedoch birgt aus Weizen gewonnenes SSA ein Glutenrisiko, das dedizierte Mahllinien und eine ELISA-Verifizierung erfordert – nicht lediglich Lieferantenerklärungen. EP 10.0 ergänzt strengere Grenzwerte für sulfatisierte Asche (≤0,5 %) und strengere Methoden zur mikrobiellen Keimzählung. Einkäufer müssen prüfen, ob der Lieferant chargenspezifische Tests für alle Monographieparameter durchführt oder sich auf periodische Validierungen mit Interpolation historischer Daten stützt.
GMP-Konformität reicht über die Grenzen der Produktionsstätte hinaus
Die GMP-Konformität von Hilfsstoffen erfordert Rückverfolgbarkeit von der Beschaffung der Rohstärke bis zur Endverpackung. Dazu gehören eine dokumentierte Stärkeherkunft (soweit möglich auf Betriebsebene), Untersuchungen auf Pestizidrückstände (z. B. Glyphosat <0,1 ppm) und Mykotoxinkontrollen (Aflatoxin B1 <2 ppb). Ebenso entscheidend ist die Verpackungsintegrität: SSA ist hygroskopisch. Die Exposition gegenüber Umgebungsfeuchtigkeit von >60 % RH während des Transfers oder der Lagerung führt zu vorzeitiger Hydratation, verringert die Quelleffizienz und begünstigt mikrobielles Wachstum. Lieferanten müssen dreischichtige feuchtigkeitsdichte Verpackungen (z. B. aluminiumlaminiertes Polyethylen) mit Trockenmittelbeuteln und versiegelten Innenauskleidungen verwenden – keine gewöhnlichen HDPE-Säcke. Darüber hinaus müssen Versanddokumente Umweltüberwachungsprotokolle (Temperatur/Feuchtigkeit) für die gesamte Transportkette enthalten, insbesondere bei Luftfracht, bei der Frachträume raschen Druck- und Feuchtigkeitsschwankungen ausgesetzt sind. Ein Abweichungsbericht für einen einzigen unüberwachten Abschnitt von 4 Stunden entkräftet den gesamten GMP-Anspruch – selbst wenn die Produktionsstätte über eine EU-GMP-Zertifizierung verfügt.
Funktionelle Konsistenz erfordert mehr als analytische Gleichwertigkeit
Zwei SSA-Chargen können alle USP-Prüfungen bestehen und sich dennoch bei der Hochgeschwindigkeitstablettierung unterschiedlich verhalten. Unterschiede in der Partikelgrößenverteilung (PSD) beeinflussen Fließfähigkeit und Mischungsuniformität: D90 > 120 µm erhöht das Entmischungsrisiko bei niedrig dosierten Formulierungen; D10 < 15 µm steigert Staubbildung und elektrostatische Aufladung. Lieferanten legen die PSD selten offen, sofern sie nicht ausdrücklich angefordert wird – und selbst dann setzen Daten aus der Laserbeugung kugelförmige Partikel voraus, während SSA-Granulate unregelmäßig und porös sind. BET-Oberflächenmessungen (m²/g) bieten eine bessere Korrelation mit dem Beginn der Hydratation als die Siebanalyse. Zusätzlich muss der Restfeuchtegehalt streng kontrolliert werden: 6–8 % gewährleisten eine optimale Kompressibilität, ohne die Stabilität zu beeinträchtigen. Werte unter 4 % erhöhen die Brüchigkeit; bei über 9 % kommt es während der Lagerung zur Verklumpung. Diese Parameter wirken zusammen – beispielsweise senkt ein höherer DS im Allgemeinen die optimale Restfeuchte – und können nicht isoliert optimiert werden.
Bei Anwendungen, die Co-Processing oder multifunktionale Hilfsstoffe erfordern, wird die Kompatibilität mit anderen Formulierungsbestandteilen entscheidend. In sauren Umgebungen (z. B. magensaftresistent überzogene Tabletten) zeigt SSA mit niedrigem DS aufgrund der Protonierung von Carboxylgruppen eine verringerte Quellung; Material mit hohem DS behält die Ionisierung bei, kann jedoch mit basischen APIs wie Ranitidin interagieren und unlösliche Salze bilden. Solche Wechselwirkungen sind nur durch Forced-Degradation-Studien nachweisbar – nicht durch Standard-Kompatibilitätstests. Ein häufig übersehener Faktor ist die thermische Vorgeschichte: Bei Lagerung bei >40 °C unterliegt SSA einer teilweisen Retrogradation, wodurch seine Fähigkeit zur Störung von Wasserstoffbrückenbindungen in HPMC-basierten Matrizen abnimmt. Stabilitätsanzeigende Tests, die den Viskositätsverlust in 1%igen wässrigen Dispersionen bei 25 °C über 6 Monate verfolgen, zeigen diesen Abbau zuverlässiger als eine Sichtprüfung.
Wenn Formulierungsflexibilität erforderlich ist, erfüllen bestimmte Hilfsstoffe ergänzende Funktionen – beispielsweise fungiert Glycerin CAS#56-81-5 sowohl als Weichmacher in Filmüberzügen als auch als Feuchthaltemittel in Kautabletten und trägt dazu bei, die Tablettenintegrität während des Zerfalls zu erhalten, ohne die Quellwirkung von SSA zu beeinträchtigen. Seine geringe Flüchtigkeit und sein hoher Siedepunkt (290 °C) gewährleisten den Verbleib während der Wirbelschichttrocknung, anders als flüchtige Lösungsmittel, die die Oberflächeneigenschaften von SSA verändern können.
Lieferantenbewertung: Umsetzbare Schritte zur sorgfältigen Prüfung
- Fordern Sie vollständige Chargendokumentationen an – nicht nur CoAs – für drei aufeinanderfolgende kommerzielle Chargen, einschließlich Analysezertifikaten für Rohstärke, prozessbegleitenden DS-Messungen und finalen Quellkinetikkurven (nicht nur Endpunktwerten).
- Überprüfen Sie die Methodik mikrobiologischer Prüfungen: USP Mikrobiologische Untersuchung nicht steriler Produkte erfordert aufgrund der Unlöslichkeit von SSA eine Membranfiltration; Berichte, die nur auf turbidimetrischen Methoden oder Plattenzählungen basieren, sind nicht konform.
- Fordern Sie Nachweise zur Änderungskontrolle: Jede Prozessanpassung (z. B. Änderung der Trocknertemperatur, neuer Stärkelieferant) muss vergleichende Funktionstests mit Referenzchargen auslösen – nicht nur erneute analytische Prüfungen.
- Bewerten Sie die Transparenz der Lieferkette: Fordern Sie einen Nachweis der Zertifizierung der Stärkeherkunft an, nicht nur Lieferantenaussagen; überprüfen Sie, ob dieselbe Produktionslinie Stärkesorten für nicht-pharmazeutische Zwecke verarbeitet (Verschleppungsrisiko).
Letztlich ist Natriumstärkeglykolat kein Standardhilfsstoff. Seine Leistung ist untrennbar mit der molekularen Architektur, der Verarbeitungshistorie und den Handhabungsbedingungen verbunden. Der kostengünstigste Lieferant verursacht häufig die höchsten Gesamtkosten, wenn Zerfallsfehler klinische Studien verzögern oder Warnmeldungen im Markt auslösen. Eine strenge Bewertung der Substitutionshomogenität, der Quelldynamik und der nachweisbaren GMP-Umsetzung – nicht nur der Monographiekonformität – ist der einzige Weg zu einer robusten, skalierbaren Tablettenentwicklung.
Senden Sie uns noch heute Ihre Anfrage